二类医疗器械注册流程与研发要点全解析
二类医疗器械的注册与研发是一项系统性工程,涉及法规路径、技术评价、质量体系等多个维度的协同推进。以下从研发和注册两个阶段分别梳理关键流程与要点。
一、二类医疗器械的研发
二类医疗器械的研发通常遵循"设计输入—设计输出—设计验证—设计确认"的主线,核心在于将临床需求转化为可验证的技术指标,并形成完整的设计历史文档(DHF)。
1. 设计输入与产品定型
研发启动前需明确产品的预期用途、适用人群、使用环境和性能要求。设计输入应来源于临床需求、同类产品比对、强制性标准及相关指导原则。这一阶段的关键是确定产品的分类编码和管理类别,确认是否属于二类医疗器械,是否列入免于临床评价目录。
2. 设计输出与样机开发
在确定技术要求后,进入样机设计与试制阶段。此时应同步建立风险管理文档,按照ISO 14971的要求识别危害、评估风险并采取控制措施。设计输出包括产品图纸、技术规格、工艺文件、采购要求和检验标准等。
3. 设计验证与设计确认
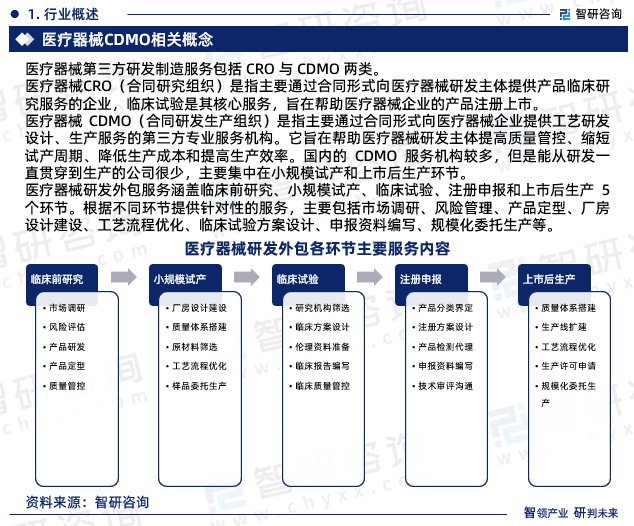
设计验证用于确认产品满足设计输入的要求,通常包括性能测试、生物相容性评价(如适用)、电气安全与电磁兼容检测(如适用)、灭菌验证(如适用)等。设计确认则关注产品在实际使用条件下是否满足用户需求,可通过模拟使用、临床评价或同品种比对完成。临床评价路径需依据《医疗器械临床评价技术指导原则》选择,走同品种比对路径的应准备充分的对比资料和差异分析。
4. 注册检验
产品定型后,需委托具有医疗器械检验资质的检验机构进行注册检验。送检样品应为最终设计定型产品,检验依据为产品技术要求。注册检验报告是后续注册申报的必备材料。
5. 质量管理体系建立
研发过程中应同步建立符合《医疗器械生产质量管理规范》的质量管理体系,涵盖设计开发控制、采购控制、生产控制、不合格品控制等环节。注册申报前通常需完成质量管理体系核查的准备。
二、二类医疗器械注册流程
二类医疗器械注册由省级药品监督管理部门负责审批,整体流程可分为申报前准备、技术审评、体系核查和行政审批四个阶段。
1. 申报前准备
企业需完成以下事项:确认产品分类界定(必要时申请分类界定)、完成注册检验、完成临床评价、编制产品技术要求、准备说明书和标签样稿、整理研究资料(包括原理研究、性能研究、生物相容性研究、灭菌研究等)、建立质量管理体系并保留运行记录。
2. 注册申报
通过省级药监部门指定的在线申报系统提交注册申请,主要申报资料包括:
- 注册申请表
- 证明性文件(营业执照、生产许可证或生产备案凭证等)
- 产品技术要求
- 注册检验报告
- 临床评价资料
- 产品研究资料
- 生产制造信息
- 说明书和标签样稿
- 质量管理体系文件
申报资料应符合《医疗器械注册申报资料要求和批准证明文件格式》的格式要求。
3. 技术审评
省级审评机构对申报资料进行技术审评,主要审查产品的安全性、有效性评价是否充分,技术要求是否合理,临床评价是否支持预期用途。审评过程中可能发出补正通知,企业需在规定期限内(通常为1年内)完成补正。审评时限一般为60个工作日,补正时间不计入审评时限。
4. 质量管理体系核查
技术审评过程中,药监部门会组织开展质量管理体系核查,重点核查设计开发控制、生产过程控制、检验能力等是否满足要求。核查通常在注册申请受理后、技术审评结束前完成。
5. 行政审批与发证
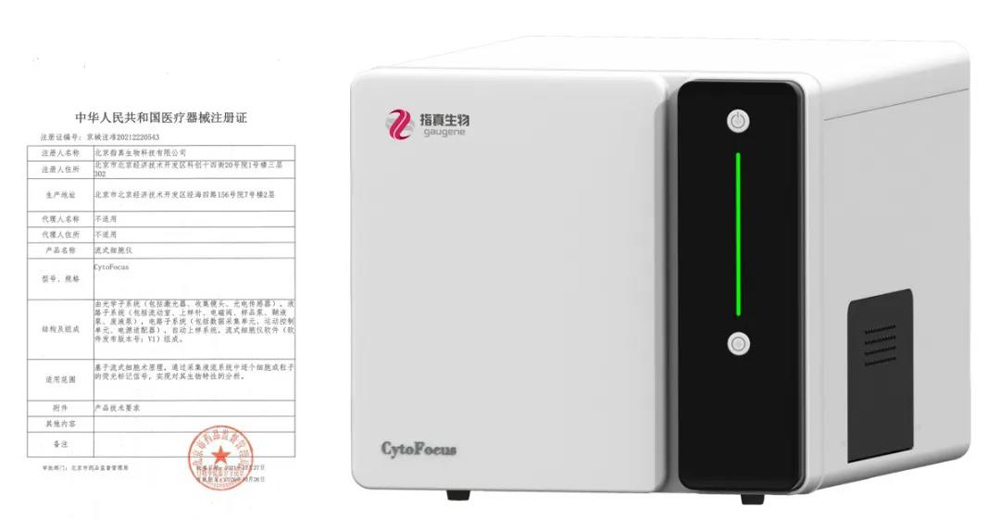
技术审评通过且体系核查合格的,省级药监部门作出审批决定,颁发医疗器械注册证。二类医疗器械注册证有效期为5年,有效期届满前需申请延续注册。
三、关键注意事项
- 分类界定先行:研发初期应准确判定产品管理类别,避免因分类错误导致后续路径偏离。
- 临床评价策略:优先评估是否可通过同品种比对豁免临床试验,若需开展临床试验,应提前完成试验方案设计和伦理审批。
- 注册检验样品真实性:送检样品应能代表批量生产产品,检验用样品与后续体系核查的生产条件应保持一致。
- 体系核查前置准备:体系核查不通过是注册失败的常见原因之一,建议在申报前开展内部模拟核查。
- 延续注册时间节点:注册证到期前6个月应启动延续注册申请,避免证书失效影响生产销售。
二类医疗器械的研发与注册需要"研发合规并行、证据链条完整、体系运行有效",建议企业在项目早期引入法规事务人员参与设计评审,以降低注册风险、缩短上市周期。
如若转载,请注明出处:http://www.tianqi500.com/product/50.html
更新时间:2026-11-01 01:59:07