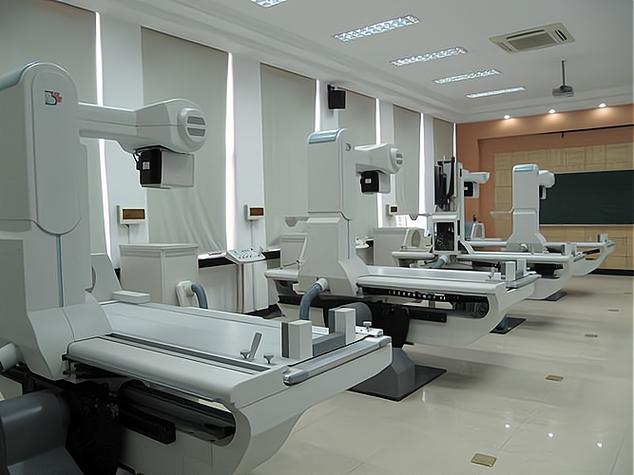
二类医疗器械资质代理与研发指南 从合规准入到产品落地
随着医疗健康产业的快速发展,医疗器械市场持续扩容。对于许多企业而言,二类医疗器械既是门槛相对适中、又能快速实现商业化的领域,但资质办理与产品研发两大环节往往成为跨入市场的关键瓶颈。本文将系统梳理二类医疗器械资质代理的核心要点,并深入探讨二类医疗器械的研发路径,帮助企业厘清思路、少走弯路。
一、二类医疗器械资质代理:合规准入的关键抓手
1. 二类医疗器械的监管定位
在我国医疗器械分类管理体系中,二类医疗器械是指对其安全性、有效性应当加以控制的医疗器械,如医用缝合针、血压计、心电图机、无菌医用手套等。与三类器械相比,二类器械的风险等级适中,产品注册(备案)流程相对简化,但仍需严格遵循《医疗器械监督管理条例》及配套规章的要求。
2. 资质代理的核心内容
二类医疗器械资质代理通常涵盖以下重点工作:
- 产品分类界定:协助企业准确判断产品管理类别,避免因分类错误导致注册路径偏差。
- 注册检验对接:协调有资质的检验机构完成产品技术要求预评价和注册检验。
- 临床评价资料准备:根据产品特征判断是否豁免临床试验,组织同品种比对资料或开展临床试验。
- 质量管理体系建立与核查:辅导企业建立符合《医疗器械生产质量管理规范》的体系文件,并应对注册质量体系核查。
- 注册申报资料编制与递交:按照药监部门要求整理全套申报资料,跟踪审评审批进度。
3. 选择资质代理机构的考量因素
企业在选择代理机构时,应重点关注其行业经验、成功案例、团队专业背景以及与监管部门的沟通能力。优秀的代理机构不仅能够提高注册效率,还能在研发早期介入,帮助企业规避合规风险,缩短产品上市周期。
二、二类医疗器械的研发:从概念到产品的系统化路径
1. 研发流程概览
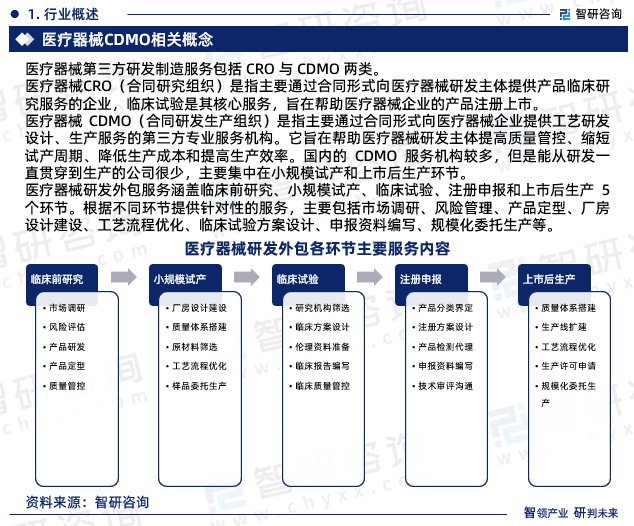
二类医疗器械的研发通常遵循“设计输入—设计输出—设计验证—设计确认—设计转换”的设计控制流程。具体包括:
- 立项与策划:明确临床需求、目标市场、法规要求,编制设计开发计划。
- 设计输入:确定产品性能指标、安全要求、法律法规标准清单。
- 设计输出:完成图纸、技术要求、工艺文件、采购规范等。
- 设计验证:通过检验、试验证明产品满足输入要求。
- 设计确认:通过临床评价或用户试用确认产品满足预期用途。
- 设计转换:将设计转化为可稳定生产的工艺和作业指导书。
2. 研发中的合规要点
研发阶段就应嵌入合规思维,避免后期返工:
- 标准先行:梳理适用的国家标准、行业标准(如GB 9706系列电气安全标准、YY/T系列专用标准),并在设计中落实。
- 风险管理贯穿全程:按照ISO 14971标准建立风险管理文档,覆盖设计、生产、使用全生命周期。
- 生物相容性评价:对与人体接触的材料,需按GB/T 16886系列标准开展生物学评价。
- 软件与网络安全:含软件的产品需关注软件生存周期过程和网络安全能力要求。
3. 研发与注册的衔接策略
研发与注册并非先后关系,而是并行工程。建议企业在研发早期即与资质代理机构或法规专家协作,同步准备注册检验样品、临床评价资料和技术要求,确保研发成果能够顺利转化为注册申报文件。研发过程中形成的设计历史文档(DHF)和风险管理报告,也是注册申报的重要支撑材料。
三、
二类医疗器械的资质代理与产品研发是相辅相成的两个环节:研发决定了产品能否满足安全有效的要求,资质代理则决定了产品能否合法快速上市。企业应将合规思维前置到研发起点,借助专业代理力量提升注册效率,从而在竞争激烈的医疗器械市场中占得先机。对于初涉该领域的企业而言,合理规划资源、选择可靠的合作伙伴,是稳步推进二类医疗器械业务的关键。
如若转载,请注明出处:http://www.tianqi500.com/product/47.html
更新时间:2026-11-01 04:52:33