医疗器械一类、二类、三类的区分及二类医疗器械研发要点
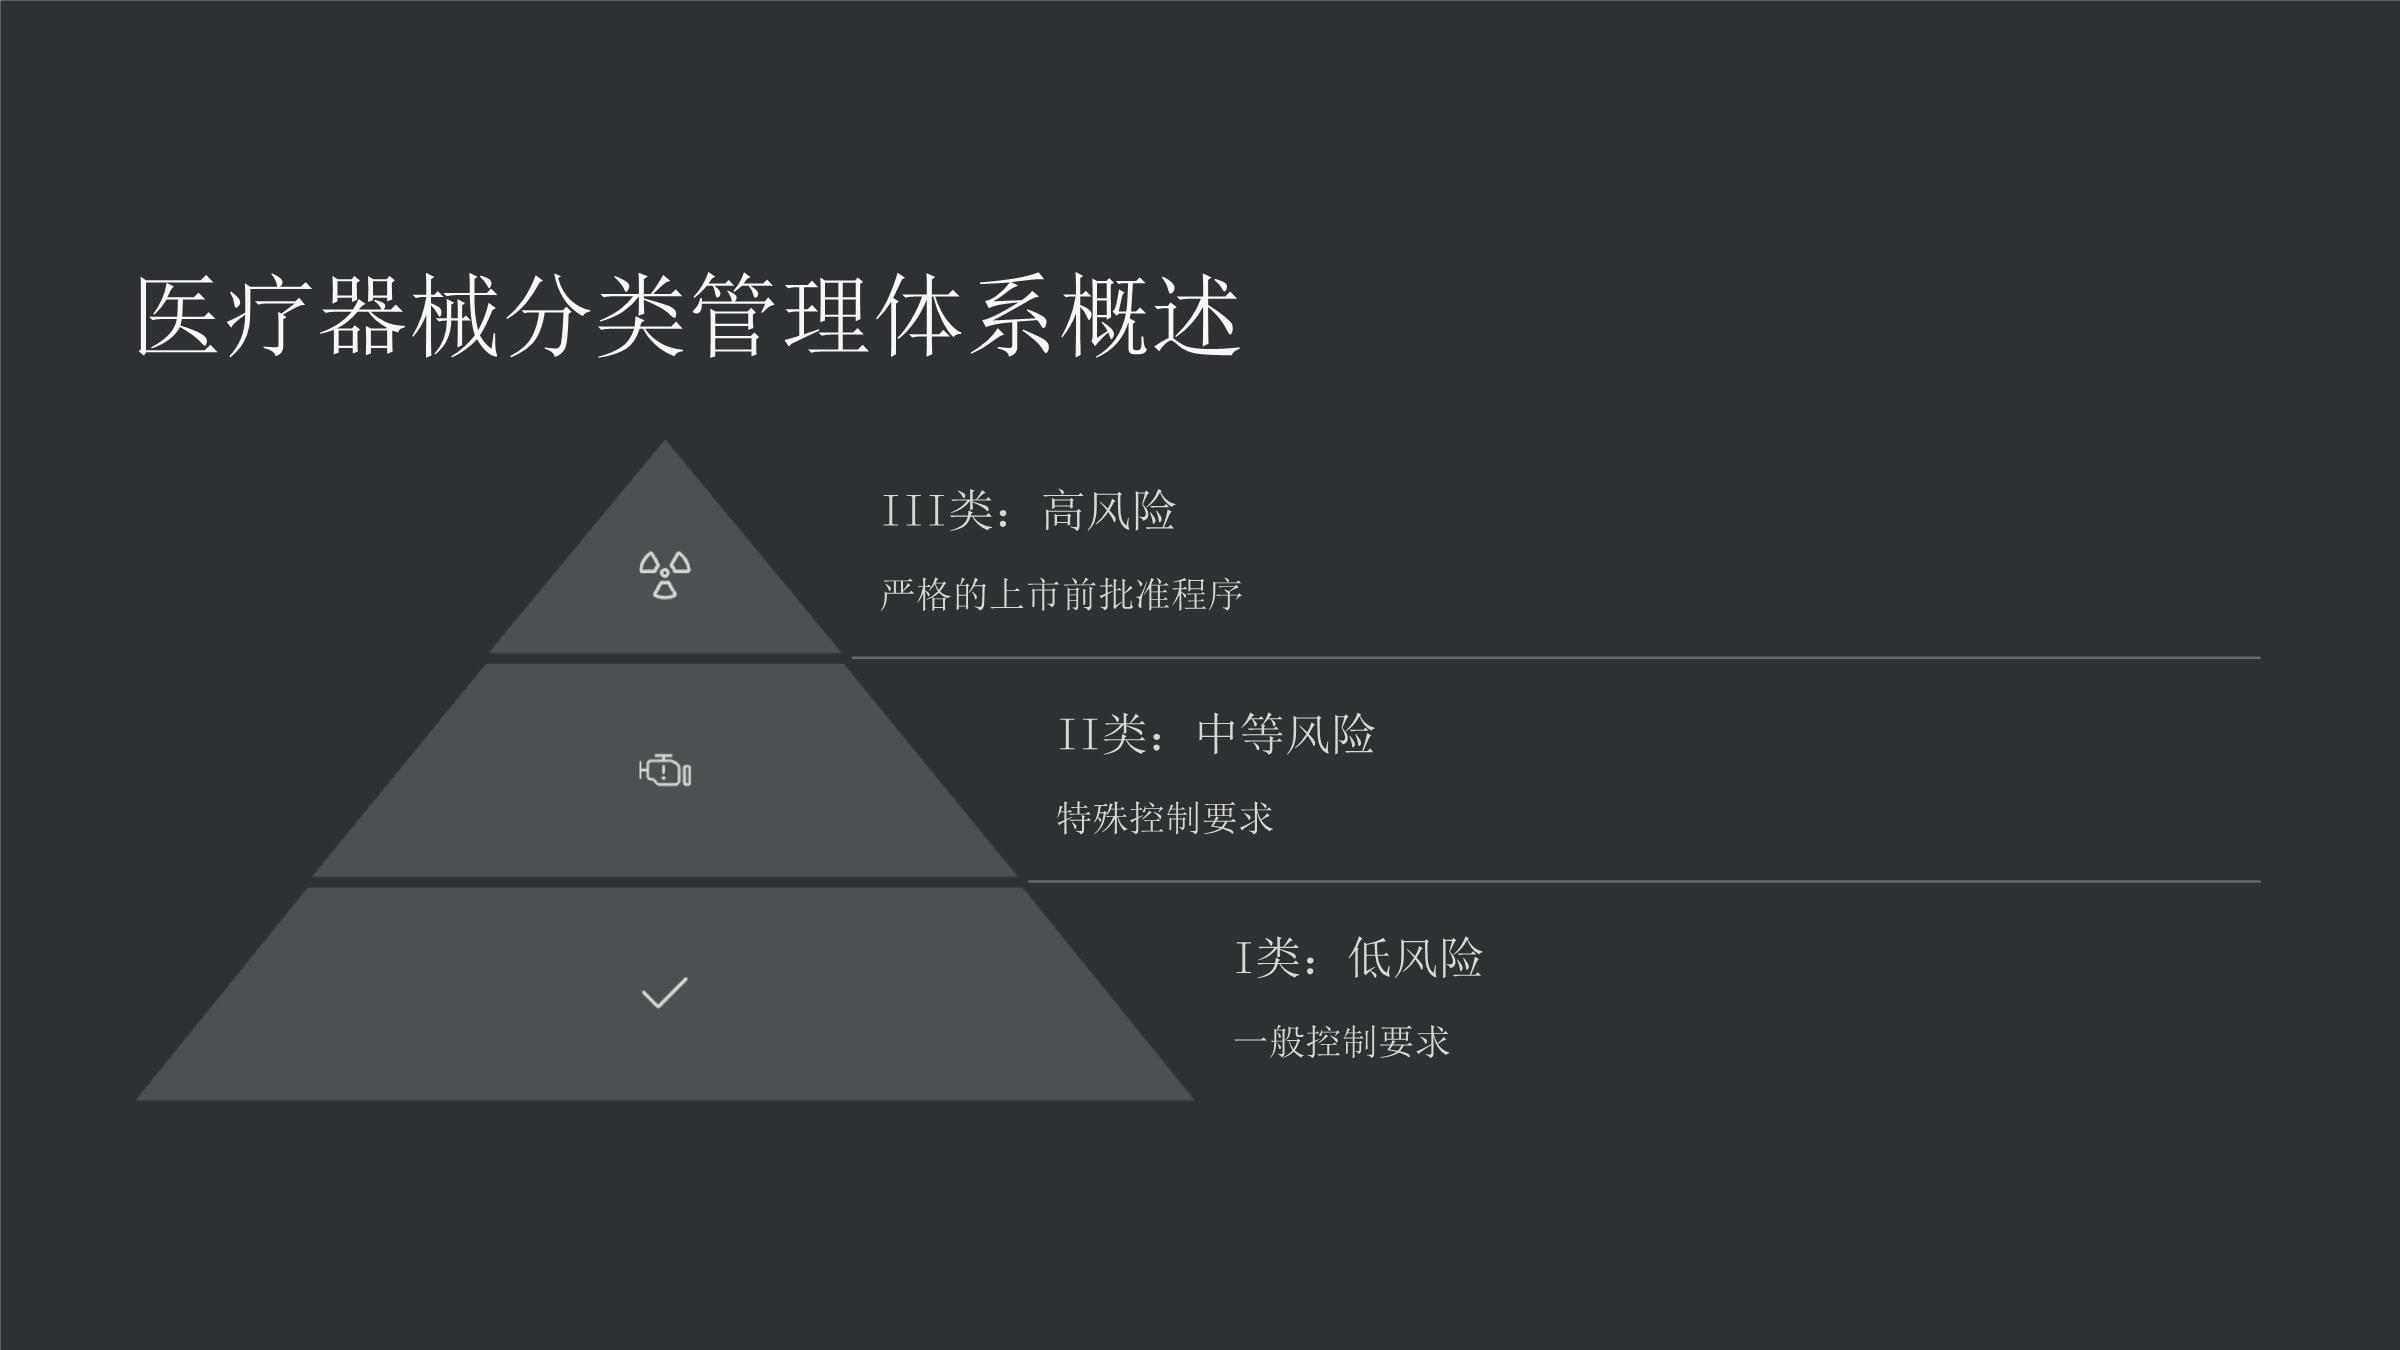
医疗器械的安全性和有效性直接关系到人体健康,因此各国监管机构都根据风险程度对医疗器械实行分类管理。我国《医疗器械监督管理条例》将医疗器械分为一类、二类和三类,风险等级逐级递增。理解分类规则是产品研发、注册和上市的基础。
一、一类、二类、三类的区分原则
医疗器械分类主要依据:
- 器械的使用形式(无源/有源、侵入/非侵入、短期/长期等)
- 预期用途(诊断、治疗、监护、支持生命等)
- 对人体的风险程度(低、中、高)
具体区分如下:
第一类医疗器械(低风险)
- 常规管理即可保证安全有效
- 典型产品:医用棉签、创可贴、纱布绷带、手动病床、医用冰袋、基础外科用刀/剪/钳(非无菌、无计量)、部分体外诊断试剂(如普通培养基)。
- 监管方式:产品备案 + 生产备案,无需注册许可。
第二类医疗器械(中等风险)
- 需要严格控制管理以保证安全有效
- 典型产品:血压计、体温计、心电图机、超声诊断仪、医用缝合针、一次性注射器、医用口罩(外科口罩、医用防护口罩)、避孕套、助听器、部分激光治疗设备、生化分析仪、血细胞分析仪等。
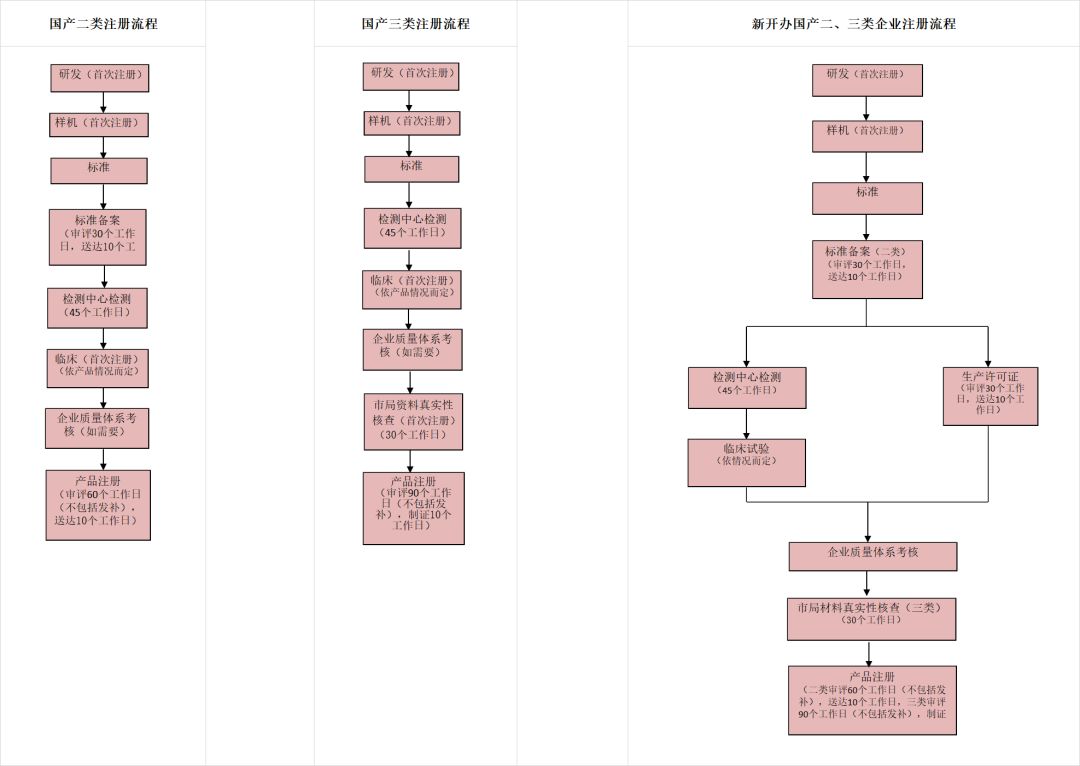
- 监管方式:产品注册(省级药监局审批)+ 生产许可。
- 注册资料要求:产品风险分析、技术要求、检验报告、临床评价(部分可免临床)、质量管理体系等。
第三类医疗器械(高风险)
- 需要采取特别措施严格控制管理
- 典型产品:心脏起搏器、人工心脏瓣膜、血管支架、植入式人工耳蜗、可吸收缝合线、输血器、医用可吸收防粘连材料、体外循环设备、部分高风险IVD试剂(如HIV诊断试剂、血型鉴定试剂)等。
- 监管方式:产品注册(国家药监局审批)+ 生产许可,临床试验要求更严格。
注意:分类并非一成不变。国家药监局会发布《医疗器械分类目录》动态调整,存在分类界定申请途径。同一产品若具有多种用途,按最高风险类别管理。部分产品还可能因技术创新而调整类别。
二、二类医疗器械的研发要点
二类医疗器械研发需要在中等风险等级框架下,遵循设计控制、风险管理、验证与确认等规范。研发流程通常包括:设计策划→设计输入→设计输出→设计验证→设计确认→设计转换→设计评审→设计变更控制,并与注册资料准备平行推进。以下关键环节值得重点关注:
1. 法规与分类前提确认
- 先依据《医疗器械分类目录》或申请分类界定,确认产品确实属于二类(或需降类/升类),避免后续注册路径错误。
- 明确适用的强制性标准(GB 9706系列、GB 4793系列、YY系列等)和产品技术要求编写规范。
2. 设计输入与用户需求
- 明确预期用途、适用人群、使用环境、性能指标、安全要求、可用性要求等。
- 将法规要求、标准要求转化为设计输入,形成可追溯的设计输入清单。
- 对同类产品进行对比分析,确认技术路线的可行性和差异化优势。
3. 风险管理贯穿全程
- 依据ISO 14971(对应YY/T 0316)开展风险管理,从设计阶段就识别危险(源)、估计风险、评价风险、控制风险并监控剩余风险。
- 风险管理报告是注册资料的重要组成部分,应随设计变更持续更新。
4. 设计输出与验证
- 输出包括图纸、技术要求、工艺文件、检验规程、包装和标签样稿等。
- 设计验证针对设计输出是否满足设计输入,通常通过性能测试、安全测试、环境试验、生物相容性评价(如适用)、软件验证(如有源控制或独立软件)等完成。
- 检验需在有资质的检验机构进行,或通过自建实验室并按相关要求完成,注册检验报告是提交注册的必要材料(注意:注册检验已实行产品检验报告制度,可自检或委托)。
5. 设计确认与临床评价
- 设计确认关注产品是否满足用户需求和预期用途。临床评价是设计确认的关键方式。
- 二类医疗器械可采用免临床目录、同品种对比、临床试验等路径进行临床评价。多数二类产品可通过同品种对比(等同性论证)完成,需收集对比产品数据、差异分析及支持性资料。
- 如进入临床试验,需遵循《医疗器械临床试验质量管理规范》,在备案的临床试验机构开展。
6. 设计转换与生产体系构建
- 设计转换确保设计输出可稳定转化为生产,验证工艺的可重复性与质量控制能力。
- 需建立符合《医疗器械生产质量管理规范》的质量管理体系(QMS),并准备注册质量体系核查。
- 关键工序、特殊过程需确认;采购控制、生产过程控制、检验控制等文件化。
7. 注册申报与资料准备
- 注册申报资料包括:监管信息、综述资料、非临床资料(产品技术要求、检验报告、研究资料)、临床评价资料、产品说明书和标签样稿、质量管理体系文件等。
- 重点关注产品技术要求的编写与预评价、研究资料的完整性和可追溯性、说明书合规性(如警示信息、禁忌症)。
- 与省级药监部门保持沟通,利用受理前咨询、注册质量体系核查准备等机制提高效率。
8. 上市后监管
- 二类器械注册证有效期5年,需在到期前申请延续注册;涉及许可事项变更需办理变更注册。
- 建立不良事件监测和再评价体系,落实定期风险评价报告。
##
准确区分医疗器械类别是合规进入市场的前提;二类医疗器械研发则是一项融合法规、技术、质量与临床评价的系统工程。研发团队应尽早引入法规和质量管理人员,将风险管理与设计控制融入产品开发全周期,既保障产品安全有效,也为顺利注册和上市后合规运营打下基础。
如若转载,请注明出处:http://www.tianqi500.com/product/28.html
更新时间:2026-11-01 23:30:38