2023年度江苏省第二类无源医疗器械注册申报发补项分布情况及对研发的启示
引言
2023年,江苏省药品监督管理局持续优化医疗器械审评审批流程,同时严把准入关。第二类无源医疗器械作为注册申报的重要组成部分,其发补(发回补充资料)情况直接反映了申报资料的质量与合规水平。本文基于2023年度江苏省第二类无源医疗器械注册申报的发补数据,分析发补项的分布特征,并结合二类医疗器械研发实践,提出针对性的改进建议,以期为研发人员提供参考。
一、总体发补情况概述
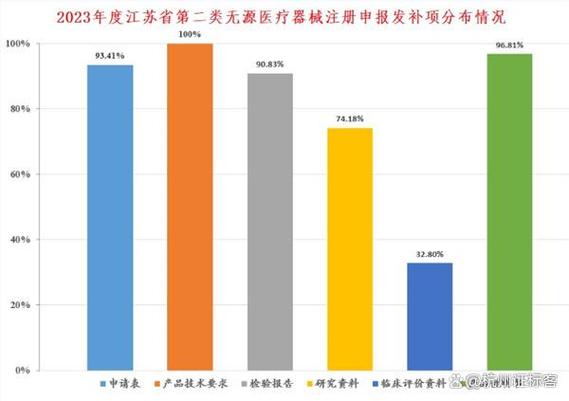
2023年江苏省第二类无源医疗器械注册申报数量保持稳定增长,发补率较上一年度略有下降,但发补项分布仍呈现集中趋势。据不完全统计,发补主要集中在医疗器械非临床研究资料、临床评价资料、产品技术要求、注册检验报告、说明书和标签等领域,其中非临床研究资料和临床评价资料占比最高。
二、发补项分布情况
- 非临床研究资料
非临床研究资料是发补的高频区域。具体问题包括:生物相容性评价不完整,如未涵盖所有接触材料或未按照GB/T 16886系列标准进行全面评价;灭菌验证资料不充分,如灭菌工艺参数设定依据不足、灭菌后产品性能验证缺失;包装验证资料不符要求,如未进行运输模拟试验或未提供货架寿命验证数据;产品有效期验证方案不合理,如加速老化试验条件与实际存储条件不符。
- 临床评价资料
临床评价发补主要涉及:同品种对比资料不充分,如对比产品选择不当、对比项目不全;临床文献检索策略不科学,如检索数据库不全、检索词设定不严谨;临床评价报告内容不完整,如未对差异性进行充分分析、未明确评价结论;对于需进行临床试验的产品,临床试验方案设计缺陷、伦理批件缺失或病例报告表不规范等问题也较为常见。
- 产品技术要求
产品技术要求发补集中在:性能指标设定不合理,如未参考相关国家标准或行业标准、指标缺失或过低;检验方法不明确,如未规定具体方法或方法不具可操作性;型号规格划分不合理,如未覆盖所有差异;附录内容不全,如缺少关键材料信息。
- 注册检验报告
注册检验报告发补情形包括:检验样品不具备典型性,如未涵盖不同生产工艺或材料;检验项目不全,如遗漏重要性能指标;检验报告与产品技术要求不一致;检验机构资质不符要求。
- 说明书和标签
说明书和标签发补问题主要有:内容与产品特性不符,如适应症描述超出范围、注意事项不全;格式不符合《医疗器械说明书和标签管理规定》;缺少必要的警示信息;标签内容不清晰或未包含关键信息。
- 其他
产品描述不清晰、分类界定不明确、质量管理体系核查缺陷等也在发补中占有一定比例。
三、对二类医疗器械研发的启示
发补项的分布反映了研发过程中的薄弱环节。研发企业应重点关注:
- 提前规划非临床研究
在研发早期即应考虑生物相容性、灭菌、包装、有效期等非临床研究要求,确保方案科学、执行规范、记录完整。生物相容性评价应严格遵循GB/T 16886系列标准,根据产品接触性质和接触时间选择相应评价项目。
- 重视临床评价工作
对于免于临床试验的产品,应选择合法、有效的对比产品进行同品种对比,检索策略应全面、可重现,评价报告应针对差异性进行深入分析并形成明确结论。对于需开展临床试验的产品,应科学设计试验方案,确保符合伦理和法规要求。
- 严格编制产品技术要求
产品技术要求应引用适用的国家标准和行业标准,性能指标应覆盖产品安全有效性,检验方法应可操作、可重复。型号规格划分应基于充分评估,确保典型性。
- 规范注册检验
确保检验样品具有典型性,检验项目完整,并与产品技术要求保持一致。选择具备资质的检验机构进行注册检验。
- 完善说明书和标签
说明书和标签内容应符合法规要求,准确反映产品特性,避免夸大宣传,包含必要的警示信息和注意事项。
- 建立全流程质量管理体系
研发过程应嵌入质量管理理念,确保设计开发输入、输出、验证、确认等环节记录完整可追溯,为注册申报奠定基础。
2023年度江苏省第二类无源医疗器械注册申报发补项分布反映了申报资料中的共性问题和薄弱环节。研发企业应从立项源头抓起,以法规和标准为准绳,加强技术文件管理和质量体系建设,提升注册申报的一次性通过率,从而加快产品上市进程。江苏省药品监督管理局将继续完善审评沟通机制,助力产业高质量发展。
如若转载,请注明出处:http://www.tianqi500.com/product/24.html
更新时间:2026-11-01 05:43:37